Autores: Ana Carolina Carvalho e Gabriélly Trindade
Editora: Profa. Dra. Daniela Carlos Sartori
Seminário apresentado na disciplina Tópicos Avançados de Imunologia do Programa de Pós-Graduação em Imunologia Básica e Aplicada da FMRP-USP.
Recentemente, foi publicado no periódico Immunity o estudo intitulado “Interleukin 23 promotes a pro-inflammatory Th17 cell state by stabilizing RORγt and suppressing glucocorticoid receptor activity”. Neste trabalho, Dandan Yang e colaboradores exploram de forma inédita e inovadora como a sinalização do receptor de interleucina 23 (IL-23R) promove o estado pró-inflamatório das células T helper do tipo 17 (Th17), ao facilitar a interação entre a proteína CHD1 e o fator de transcrição STAT3 no locus do gene RORγt, estabilizando assim a expressão de RORγt e inibindo a ativação do receptor de glicocorticoide (GR) por meio de alterações na sua fosforilação, comprometendo assim sua função reguladora. 1
A IL-23 é descrita pela literatura como uma citocina crucial para o direcionamento do perfil patogênico de células Th17, comumente associado a doenças inflamatórias e autoimunes. 1 Nesse contexto, embora estudos prévios tenham demonstrado que essa citocina regula negativamente a expressão do fator de transcrição TCF1, uma molécula essencial para a manutenção do estado homeostático das células Th17, os mecanismos moleculares subjacentes a essa via ainda permanecem pouco elucidados. 2
Utilizando uma abordagem integrativa que combinou transcriptômica e fosfoproteômica em células T humanas, os autores demonstraram que a fosfoproteômica, mas não a transcriptômica isolada, identificou alvos específicos da IL-23 que distinguem sua sinalização da IL-12. A integração de múltiplos escores independentes priorizou CHD1 e o Receptor de Glicocorticoide (GR) como alvos funcionais a jusante da IL-23R.
Para investigar o papel de CHD1, os autores geraram camundongos com deleção condicional de CHD1 em células T (CHD1 Δ2) e os submeteram ao modelo de encefalomielite automune experimental (EAE). Camundongos CHD1 Δ2 apresentaram a doença na fase clínica significativamente mais branda, com redução da infiltração de células T produtoras de IL-17A, GM-CSF, IFN-γ e TNF-α no sistema nervoso central (SNC), reduzindo a expressão de RORγt e CCR6. Em seguida, experimentos de transferência adotiva confirmaram que CHD1 atua intrinsecamente nas Th17 para promover o estado pró-inflamatório. Análises transcriptômicas revelaram que, na ausência de CHD1, as células Th17 apresentam um transcriptoma desviado para o estado homeostático, com aumento da expressão de genes como Sell, Bach2 e Tcf7, e redução de genes pró-inflamatórios e alvos direcionados de RORγt como Tbx21, Irf4 e Tmem176a.
Mecanisticamente, os autores demonstraram que CHD1 associa-se especificamente com STAT3 através do domínio N-terminal de STAT3 e da região N-terminal de CHD1. CHD1 ocupa o promotor e as regiões CNS6 e CNS9 do locus do gene Rorc, que e é necessário para a ligação de STAT3 a essas regiões. A superexpressão de RORγt em células CHD1 Δ2 restaurou sua capacidade de induzir EAE, confirmando que a redução de RORγt é o defeito crítico na perda do programa pró-inflamatório.
Em paralelo, os autores investigaram o papel do GR. Camundongos com deleção condicional de GR em células T (GR cKO) desenvolveram EAE mais grave e crônica, com maior influxo de células T produtoras de citocinas pró-inflamatórias no SNC. O GR não afetou os fatores de transcrição RORγt, FOXP3 ou T-BET, mas sustentou a expressão de TCF1. Na ausência de GR, TCF1 estava reduzido, resultando em diminuição de células Th17 homeostáticas (SLAMF6+) e aumento de células Th17 pró-inflamatórias (CXCR6+). A superexpressão de TCF1 em células GR cKO reverteu o fenótipo exacerbado, demonstrando que GR mantém o perfil não patogênico via TCF1. Experimentos de transferência adotiva confirmaram que o GR atua intrinsecamente nas células Th17 para limitar o estado pró-inflamatório.
Os autores demonstraram que a IL-23R suprime a ativação do GR ao inibir a fosforilação de Ser229, um sítio crítico para sua translocação nuclear e ativação transcricional. Células IL-23R KO tratadas com glicocorticoides (GC) apresentaram maior sensibilidade ao GC, com aumento de genes homeostáticos e redução de genes pró-inflamatórios, adotando características de Th17 homeostáticas. A deleção do GR em células IL-23R KO (DKO) reverteu o fenótipo protetor, restaurando a capacidade de induzir EAE, demonstrando que o GR medeia os efeitos pró-inflamatórios da IL-23.
Em conjunto, os resultados estabelecem um modelo no qual a IL-23 promove o estado pró-inflamatório das Th17 por meio de dois mecanismos coordenados: (1) ativação do eixo STAT3-CHD1-RORγt, que induz a expressão de genes pró-inflamatórios e a migração para o SNC; e (2) supressão da atividade do GR, que reduz TCF1 e promove a transição de Th17 homeostáticas (SLAMF6+) para pró-inflamatórias (CXCR6+). Esses dois mecanismos coordenados, específicos da sinalização do IL-23R, evidenciam o papel da IL-23 no surgimento da autoimunidade e apontam para novas oportunidades terapêuticas. Além disso, os achados sugerem que a resistência a glicocorticoides em pacientes com doenças autoimunes pode estar relacionada à supressão do GR pela IL-23, indicando que a combinação de bloqueio de IL-23 com terapia glicocorticoide pode representar uma estratégia mais eficaz para o manejo ou tratamento dessas doenças.
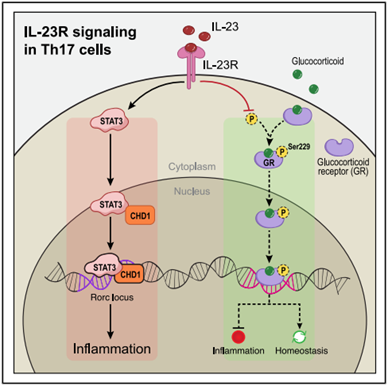
A IL-23 promove a transição da Th17 homeostática para o estado pró-inflamatório por meio de dois mecanismos complementares. Na presença de IL-23, a ativação do fator de trancrição STAT3 recruta CHD1 ao locus do gene Rorc, promovendo a expressão de RORγt e induzindo o programa pró-inflamatório. Simultaneamente, a sinalização do IL-23R inibe a fosforilação de Ser229 do GR, reduzindo sua ativação e translocação nuclear, o que diminui a expressão de TCF1 e compromete a homeostase. Na ausência de IL-23, a atividade do GR é preservada, permitindo a manutenção de TCF1 e do estado homeostático, enquanto o eixo STAT3-CHD1-RORγt permanece menos ativado. O equilíbrio entre esses dois eixos determina se a célula permanece homeostática ou adquire um perfil pró-inflamatório.
Referências
- Yang D, Huang L, Yang J ...Interleukin 23 promotes a pro-inflammatory Th17 cell state by stabilizing RORγt and suppressing glucocorticoid receptor activity Immunity, 2026; 59, 2250-2265.e11
- Mangani D, Subramanian A, Huang L ... Transcription factor TCF1 binds to RORγt and orchestrates a regulatory network that determines homeostatic Th17 cell state Immunity, 2024; 57, 2565-2582.e6



- Apaixonados por Imunologia
- Comunicado
- Conteúdo Publicitário
- Curso
- Dept. Imunologia Clínica
- Dia da Imunologia
- Dia Internacional da Imunologia
- Divulgação científica
- Edital
- Especial
- Especial Dia da Imunologia
- Especial Doença de Chagas
- Evento
- Eventos
- Exposição COVID-19 da SBI
- História da Imunologia no Brasil
- Homenagem
- Immuno 2018
- Immuno2019
- Immuno2021
- Immuno2022
- Immuno2023
- Immuno2025
- Immuno2026
- Immuno2027
- IMMUNOLAC
- Immunometabolism2022
- Imune
- Imune - o podcast da SBI
- ImunoWebinar
- INCT Imuno
- Institucional
- IUIS
- Luto
- NeuroImmunology 2024
- Nota
- Nota Técnica
- Notícia
- o podcast da SBI
- Oportunidades
- Outros
- Parecer Científico
- Pesquisa
- Pint of Science 2019
- Pint of Science 2020
- Política Científica
- Sars-CoV-2
- SBI 50 ANOS
- SBI.ImunoTalks
- Sem categoria
- Simpósio
- SNCT 2020
- SNCT 2022
- Webinar
- WORKSHOP